
اختلالات بدخیم گلبول های سفید ( بخش اول : درگیری رده میلوئیدی)
اختلالات بدخیم گلبول های سفید ( بخش اول : درگیری رده میلوئیدی)
گلبولهای سفید (Leukocytes) از اجزای اصلی سیستم ایمنی بدن هستند و نقش اساسی در دفاع در برابر عوامل بیماریزا، حذف سلولهای آسیبدیده و حفظ تعادل ایمنی ایفا میکنند. این سلولها در مغز استخوان از سلولهای بنیادی خونساز (Hematopoietic Stem Cells) منشأ گرفته و پس از طی مراحل مختلف بلوغ، وارد جریان خون و بافتهای بدن میشوند. هرگونه اختلال در روند طبیعی تکثیر، تمایز یا بلوغ این سلولها میتواند منجر به بروز بیماریهای خونی با شدت و پیامدهای متفاوت شود.
به طور کلی، اختلالات گلبولهای سفید به دو گروه خوشخیم و بدخیم تقسیم میشوند. در اختلالات خوشخیم(که در پست قبلی سایت به طور مفصل مورد بررسی قرار دادیم)، تغییرات تعداد یا عملکرد گلبولهای سفید معمولاً در پاسخ به عواملی مانند عفونت، التهاب، استرس یا مصرف برخی داروها ایجاد شده و با درمان عامل زمینهای قابل برگشت هستند. در مقابل، اختلالات بدخیم حاصل تکثیر کلونال و کنترلنشده سلولهای خونی هستند که در اثر تجمع جهشهای ژنتیکی و مولکولی ایجاد میشوند و بدون تشخیص و درمان مناسب، میتوانند عملکرد طبیعی مغز استخوان و سایر ارگانها را بهطور جدی مختل کنند.
بر اساس منشأ سلولی، بدخیمیهای گلبولهای سفید به دو گروه اصلی میلوئیدی و لنفوئیدی تقسیم میشوند. بدخیمیهای میلوئیدی از سلولهای پیشساز دودمان میلوئیدی منشأ میگیرند؛ دودمانی که مسئول تولید نوتروفیلها، ائوزینوفیلها، بازوفیلها، مونوسیتها و همچنین گلبولهای قرمز و پلاکتها است. به همین دلیل، اختلالات این دودمان اغلب تنها به تغییر تعداد گلبولهای سفید محدود نمیشوند و ممکن است با کمخونی، ترومبوسیتوپنی یا در برخی موارد افزایش غیرطبیعی سلولهای خونی نیز همراه باشند.
بدخیمیهای میلوئیدی مجموعهای ناهمگون از بیماریهای کلونال هستند که از نظر مکانیسم ایجاد، سرعت پیشرفت، تظاهرات بالینی و پیشآگهی تفاوتهای قابل توجهی با یکدیگر دارند. لوسمی حاد میلوئیدی (AML)، لوسمی مزمن میلوئیدی (CML)، سندرمهای میلودیسپلاستیک (MDS) و نئوپلاسمهای میلوپرولیفراتیو (MPN) مهمترین بیماریهای این گروه محسوب میشوند. امروزه، با پیشرفت روشهای سیتوژنتیک و آزمایشهای مولکولی، شناخت جهشهای ژنتیکی و تغییرات کروموزومی نقش تعیینکنندهای در تشخیص، طبقهبندی، پیشبینی سیر بیماری و انتخاب درمان مناسب پیدا کرده است.
از دیدگاه علوم آزمایشگاهی، تشخیص بدخیمیهای میلوئیدی تنها بر پایه یک آزمایش امکانپذیر نیست. CBC، بررسی اسمیر خون محیطی، آسپیراسیون و بیوپسی مغز استخوان، فلوسایتومتری، مطالعات سیتوژنتیک و آزمایشهای مولکولی هر یک بخشی از اطلاعات مورد نیاز را فراهم میکنند و تفسیر صحیح آنها در کنار یافتههای بالینی، اساس تشخیص دقیق این بیماریها را تشکیل میدهد. از اینرو، آشنایی کارشناسان علوم آزمایشگاهی و سایر اعضای تیم درمان با ویژگیهای این اختلالات، نقش مهمی در تشخیص زودهنگام و مدیریت مناسب بیماران دارد.
هماتوپوئز و منشأ سلولهای میلوئیدی
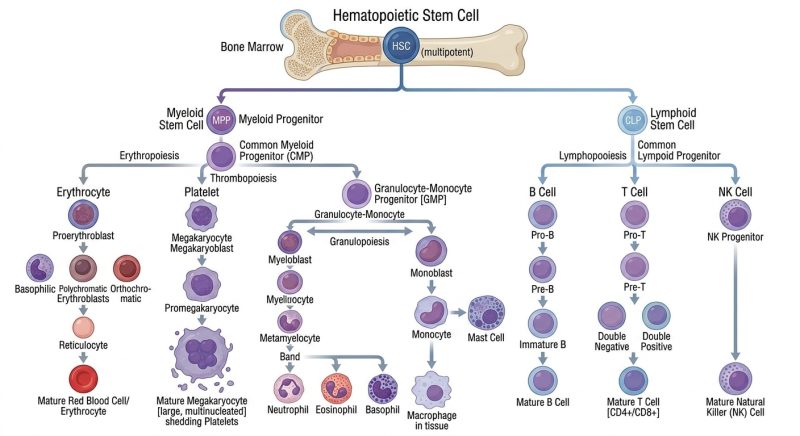
تمام سلولهای خونی بدن، از جمله گلبولهای قرمز، گلبولهای سفید و پلاکتها، از سلولهای بنیادی خونساز (Hematopoietic Stem Cells یا HSCs) منشأ میگیرند. این سلولها عمدتاً در مغز استخوان قرار دارند و دو ویژگی مهم دارند؛ نخست، توانایی خودنوسازی (Self-renewal) که به حفظ ذخیره سلولهای بنیادی در طول زندگی کمک میکند و دوم، قابلیت تمایز به انواع مختلف سلولهای خونی.
در فرآیند هماتوپوئز (Hematopoiesis)، سلول بنیادی خونساز پس از دریافت پیامهای تنظیمی از ریزمحیط مغز استخوان و فاکتورهای رشد، به دو دودمان اصلی تقسیم میشود: دودمان میلوئیدی و دودمان لنفوئیدی.
دودمان میلوئیدی منشأ تولید نوتروفیلها، ائوزینوفیلها، بازوفیلها، مونوسیتها، گلبولهای قرمز و مگاکاریوسیتها (سلولهای سازنده پلاکت) است. در مقابل، دودمان لنفوئیدی مسئول تولید لنفوسیتهای B، لنفوسیتهای T و سلولهای کشنده طبیعی (Natural Killer Cells) است.
از آنجا که سلولهای میلوئیدی سهم عمدهای در خونسازی طبیعی دارند، هرگونه اختلال در این مسیر میتواند طیف وسیعی از سلولهای خونی را درگیر کند. به همین دلیل، بیماران مبتلا به بدخیمیهای میلوئیدی ممکن است علاوه بر تغییر در تعداد گلبولهای سفید، دچار کمخونی، کاهش پلاکت یا حتی افزایش غیرطبیعی برخی ردههای سلولی شوند.
فرآیند طبیعی هماتوپوئز بهطور دقیق توسط مجموعهای از فاکتورهای رشد، سایتوکاینها و عوامل رونویسی تنظیم میشود. عواملی مانند Granulocyte Colony-Stimulating Factor (G-CSF)، Granulocyte-Macrophage Colony-Stimulating Factor (GM-CSF)، Interleukin-3 (IL-3) و Stem Cell Factor (SCF) در تکثیر، بقا و بلوغ سلولهای میلوئیدی نقش اساسی دارند. هرگونه اختلال در مسیرهای پیامرسانی این عوامل یا بروز جهش در ژنهای تنظیمکننده رشد و تمایز سلولی، میتواند تعادل طبیعی خونسازی را بر هم بزند و زمینه را برای ایجاد بیماریهای بدخیم فراهم کند.
در شرایط طبیعی، بین تکثیر، بلوغ و مرگ برنامهریزیشده سلولها (Apoptosis) تعادل برقرار است. سلولهای نابالغ پس از طی مراحل بلوغ، وارد جریان خون شده و سلولهای پیر یا آسیبدیده نیز از طریق آپوپتوز حذف میشوند. اما در بدخیمیهای میلوئیدی، این تعادل از بین میرود. سلولهای غیرطبیعی بهدلیل جهشهای ژنتیکی، از مرگ طبیعی فرار کرده و به تکثیر خود ادامه میدهند. در نتیجه، مغز استخوان بهتدریج با سلولهای کلونال اشغال شده و فضای کافی برای خونسازی طبیعی کاهش مییابد.
نکته مهم دیگر، کلونال بودن این بیماریها است. بدین معنا که همه سلولهای بدخیم از یک سلول اولیه منشأ گرفتهاند که در آن جهش ژنتیکی رخ داده است. با تکثیر این سلول، جمعیتی از سلولهای دارای تغییرات ژنتیکی مشابه ایجاد میشود که به آن کلون نئوپلاستیک گفته میشود. با گذشت زمان و تجمع جهشهای بیشتر، این کلون ممکن است ویژگیهای تهاجمیتر پیدا کرده و موجب پیشرفت بیماری یا مقاومت به درمان شود.
امروزه مشخص شده است که در بسیاری از بدخیمیهای میلوئیدی، علاوه بر تغییرات مورفولوژیک، ناهنجاریهای کروموزومی و جهشهای ژنتیکی نقش کلیدی در ایجاد بیماری دارند. برای مثال، وجود ژن BCR::ABL1 در لوسمی مزمن میلوئیدی (CML)، یا جهشهای NPM1، FLT3 و CEBPA در لوسمی حاد میلوئیدی (AML)، نه تنها در تشخیص بیماری اهمیت دارند، بلکه اطلاعات ارزشمندی درباره پیشآگهی و انتخاب درمان نیز ارائه میکنند. به همین دلیل، طبقهبندیهای جدید سازمان جهانی بهداشت (WHO) بیش از گذشته بر یافتههای مولکولی و ژنتیکی تأکید دارند.
درک صحیح فرآیند هماتوپوئز و شناخت منشأ سلولهای میلوئیدی، پایهای برای فهم پاتوفیزیولوژی بدخیمیهای این دودمان است. در بخش بعدی، به بررسی این موضوع خواهیم پرداخت که چگونه جهشهای ژنتیکی و اختلال در مسیرهای تنظیمی، موجب ایجاد و پیشرفت بدخیمیهای میلوئیدی میشوند.
لوسمی حاد میلوئیدی (Acute Myeloid Leukemia; AML)

لوسمی حاد میلوئیدی یا AML یکی از مهمترین بدخیمیهای سیستم خونساز است که در اثر تکثیر کلونال سلولهای پیشساز میلوئیدی نابالغ در مغز استخوان ایجاد میشود. ویژگی اصلی این بیماری، اختلال در بلوغ و تمایز سلولهای میلوئیدی و تجمع سلولهای نابالغ موسوم به بلاست (Blast cells) است.
این تجمع سلولهای غیرطبیعی باعث کاهش فضای موجود برای خونسازی طبیعی در مغز استخوان شده و در نتیجه تولید گلبولهای قرمز، پلاکتها و گلبولهای سفید بالغ کاهش مییابد. به همین دلیل، بیماران مبتلا به AML معمولاً با علائم ناشی از کمخونی، نوتروپنی و ترومبوسیتوپنی مراجعه میکنند.
AML شایعترین نوع لوسمی حاد در بزرگسالان است و شیوع آن با افزایش سن بیشتر میشود. این بیماری یک گروه واحد نیست، بلکه مجموعهای از زیرگروههای مختلف با ویژگیهای ژنتیکی و مولکولی متفاوت است.
مکانیسم ایجاد AML
در AML معمولاً مجموعهای از تغییرات ژنتیکی در یک سلول بنیادی یا پیشساز میلوئیدی رخ میدهد. این تغییرات باعث ایجاد دو اختلال اصلی میشوند:
- 1. افزایش توانایی تکثیر سلولی
برخی جهشها باعث فعال شدن مسیرهای پیامرسانی رشد میشوند و به سلول اجازه میدهند بدون کنترل طبیعی تقسیم شود.
نمونههایی از این جهشها:
- FLT3
- RAS
- KIT
- توقف بلوغ سلولی
برخی تغییرات ژنتیکی باعث میشوند سلولهای میلوئیدی نتوانند مراحل طبیعی بلوغ را طی کنند و در مرحله بلاست باقی بمانند.
نمونهها:
- RUNX1
- CEBPA
3-تغییرات مرتبط با کمپلکسهای تنظیمکننده کروماتین
نتیجه نهایی، تجمع سلولهای نابالغی است که قادر به انجام عملکرد طبیعی سلولهای خونی نیستند.
تظاهرات بالینی AML
علائم AML عمدتاً به علت جایگزینی مغز استخوان طبیعی توسط سلولهای لوسمیک ایجاد میشوند.
- علائم ناشی از کمخونی
کاهش تولید گلبول قرمز باعث بروز:
- خستگی
- ضعف
- رنگپریدگی
- تنگی نفس هنگام فعالیت
- کاهش تحمل فعالیت
میشود.
- علائم ناشی از نوتروپنی
کاهش نوتروفیلهای عملکردی خطر عفونت را افزایش میدهد
- تب
- عفونتهای مکرر
- عفونتهای فرصتطلب
- علائم ناشی از ترومبوسیتوپنی
کاهش پلاکتها موجب:
- کبودی آسان
- پتشی
- خونریزی لثه
- خونریزیهای غیرطبیعی
میشود.
- درگیری بافتی
در برخی بیماران ممکن است:
- بزرگی طحال
- بزرگی کبد
- درگیری پوست (Leukemia Cutis)
- درگیری لثهها
مشاهده شود.
یافتههای آزمایشگاهی در AML
- CBC
یافتههای CBC در AML بسیار متغیر است.
ممکن است دیده شود:
- افزایش WBC (Leukocytosis)
- کاهش WBC (Leukopenia)
- تعداد طبیعی WBC
بنابراین طبیعی بودن تعداد گلبول سفید، AML را رد نمیکند.
یافتههای شایع:
- کاهش Hb
- کاهش پلاکت
- حضور سلولهای نابالغ
- اسمیر خون محیطی
اسمیر خون محیطی یکی از اولین مراحل بررسی AML است.
یافتههای مهم:
- حضور بلاستها
- سلولهای بلاست معمولاً دارای:
- هسته بزرگ
- نسبت هسته به سیتوپلاسم بالا
- کروماتین ظریف
- هستکهای مشخص
هستند.
Auer Rod
وجود Auer rod در سیتوپلاسم بلاستها یک یافته مهم به نفع تمایز میلوئیدی است.
این ساختارهای میلهای شکل از تجمع گرانولهای اولیه ایجاد میشوند.
بررسی مغز استخوان
تشخیص AML معمولاً نیازمند بررسی مغز استخوان است.
در مغز استخوان:
- افزایش سلولهای بلاست دیده میشود.
- خونسازی طبیعی کاهش مییابد.
- الگوی بلوغ سلولهای میلوئیدی مختل میشود.
در طبقهبندیهای جدید، علاوه بر درصد بلاستها، نوع تغییرات ژنتیکی نیز اهمیت زیادی دارد.
فلوسایتومتری در AML
فلوسایتومتری برای تعیین منشأ بلاستها و افتراق AML از سایر لوسمیها استفاده میشود.
مارکرهای معمول AML:
- MPO
- CD13
- CD33
- CD117
- CD34
- HLA-DR
الگوی بیان این مارکرها به تعیین زیرگروه بیماری کمک میکند.
همچنین فلوسایتومتری یکی از روشهای اصلی برای بررسی Minimal Residual Disease (MRD) پس از درمان است.
بررسیهای ژنتیکی و مولکولی در AML
در AML، بررسی ژنتیک اهمیت بسیار زیادی دارد.
برخی تغییرات مهم:
t(8;21)
مرتبط با:
AML با تمایز میلوئیدی
inv(16)
مرتبط با:
AML با درگیری ائوزینوفیلها
PML::RARA
مرتبط با:
لوسمی پرومیلوسیتیک حاد (APL)
که یک زیرگروه مهم AML است و درمان اختصاصی دارد.
جهشها:
- NPM1
- FLT3
- CEBPA
- TP53
این یافتهها در تعیین گروه خطر و پیشآگهی بیمار اهمیت دارند.
نقش آزمایشگاه در AML
نقش آزمایشگاه در AML فقط شناسایی بلاستها نیست؛ بلکه شامل:
- تشخیص اولیه
- تعیین منشأ سلولی
- طبقهبندی مولکولی
- ارزیابی پاسخ به درمان
است.
تشخیص دقیق AML نیازمند همکاری بین مورفولوژیست، کارشناس آزمایشگاه، متخصص هماتولوژی، فلوسایتومتریست و متخصص ژنتیک مولکولی است.
لوسمی مزمن میلوئیدی (Chronic Myeloid Leukemia; CML)

لوسمی مزمن میلوئیدی یا CML یک نئوپلاسم میلوپرولیفراتیو کلونال است که در اثر ایجاد تغییر ژنتیکی در سلول بنیادی خونساز به وجود میآید. ویژگی اصلی این بیماری، تکثیر کنترلنشده سلولهای رده گرانولوسیتی و افزایش تولید سلولهای میلوئیدی در مراحل مختلف بلوغ است.
برخلاف لوسمیهای حاد که معمولاً با تجمع سلولهای نابالغ (بلاستها) مشخص میشوند، در CML بیشتر سلولهای موجود در خون محیطی و مغز استخوان مراحل مختلف بلوغ گرانولوسیتی را طی کردهاند. به همین دلیل، در مراحل اولیه بیماری تعداد زیادی نوتروفیل بالغ و نابالغ بهصورت همزمان مشاهده میشود.
CML یکی از نخستین سرطانهایی بود که ارتباط مستقیم میان یک ناهنجاری کروموزومی مشخص و ایجاد سرطان انسانی در آن کشف شد. این یافته نقش بسیار مهمی در توسعه علم ژنتیک سرطان و درمانهای هدفمند داشت.
اساس مولکولی CML؛ نقش BCR::ABL1
مشخصه اصلی CML وجود ژن فیوژن BCR::ABL1 است.
این تغییر در اثر جابهجایی متقابل بین کروموزومهای ۹ و ۲۲ ایجاد میشود:
t(9;22)(q34;q11)
که به ایجاد کروموزوم غیرطبیعی معروف به:
Philadelphia chromosome (کروموزوم فیلادلفیا)
منجر میشود.
در این جابهجایی، بخشی از ژن ABL1 از کروموزوم ۹ به ناحیهای از ژن BCR در کروموزوم ۲۲ منتقل میشود و یک ژن ترکیبی ایجاد میکند.
محصول این ژن، پروتئین BCR::ABL1 tyrosine kinase است که فعالیت آن بهطور غیرطبیعی فعال باقی میماند.
- فعال شدن مداوم این مسیر باعث:
- افزایش تکثیر سلولهای میلوئیدی
- کاهش وابستگی سلول به فاکتورهای رشد طبیعی
- افزایش بقای سلولهای غیرطبیعی
- تجمع سلولهای میلوئیدی در مغز استخوان و خون
میشود.
مراحل بالینی CML
CML معمولاً دارای سه مرحله اصلی است:
- فاز مزمن (Chronic Phase)
بیشتر بیماران در این مرحله تشخیص داده میشوند.
- ویژگیها:
- افزایش تعداد گلبولهای سفید
- افزایش سلولهای گرانولوسیتی در مراحل مختلف بلوغ
- درصد پایین بلاستها
- پاسخ بهتر به درمان
بسیاری از بیماران ممکن است در این مرحله علائم خفیف یا حتی بدون علامت داشته باشند و بیماری در یک CBC روتین کشف شود.
۲. فاز شتابیافته (Accelerated Phase)
در صورت پیشرفت بیماری، کنترل کلون لوسمیک کاهش پیدا میکند.
ممکن است دیده شود:
- افزایش بیشتر بلاستها
- افزایش بازوفیلها
- کاهش پاسخ به درمان
- تغییرات سیتوژنتیکی جدید
- فاز بحران بلاستی (Blast Phase)
این مرحله شبیه یک لوسمی حاد رفتار میکند.
ویژگیها:
- افزایش شدید بلاستها
- اختلال شدید در خونسازی طبیعی
- پیشآگهی نامطلوبتر
بلاستها ممکن است منشأ میلوئیدی یا لنفوئیدی داشته باشند.
تظاهرات بالینی CML
علائم بیماری معمولاً ناشی از افزایش حجم سلولهای خونی و بزرگی اندامهای خونساز است.
علائم شایع:
- خستگی
- ضعف
- کاهش وزن
- تعریق شبانه
- احساس پری یا درد در قسمت چپ بالای شکم به علت بزرگی طحال
- تبهای بدون علت مشخص
اسپلنومگالی یکی از یافتههای کلاسیک CML است و در بسیاری از بیماران مشاهده میشود.
یافتههای آزمایشگاهی در CML
- 1. CBC
یکی از مهمترین یافتهها:
- لکوسیتوز قابل توجه
- تعداد WBC ممکن است بسیار افزایش یابد.
اما نکته مهم فقط افزایش تعداد نیست؛ بلکه الگوی سلولها اهمیت دارد.
یافتههای ممکن:
- افزایش نوتروفیلها
- حضور میلوبلاست، پرومیلوسیت، میلوسیت و متامیلوسیت
- بازوفیلی
- ائوزینوفیلی
- افزایش پلاکت در برخی بیماران
اسمیر خون محیطی در CML
اسمیر خون محیطی در CML دارای الگوی مشخصی است.
یافتههای مهم:
- شیفت به چپ (Left Shift)
برخلاف عفونتهای شدید که معمولاً فقط چند مرحله نابالغ دیده میشود، در CML طیف کاملی از مراحل بلوغ گرانولوسیتی مشاهده میشود.
یعنی:
- میلوبلاست
- پرومیلوسیت
- میلوسیت
- متامیلوسیت
- نوتروفیل بالغ
همزمان دیده میشوند.
- بازوفیلی
افزایش بازوفیلها یکی از یافتههای مهم CML است و در ارزیابی پیشرفت بیماری اهمیت دارد.
- افزایش پلاکتها
در برخی بیماران ترومبوسیتوز مشاهده میشود.
بررسی مغز استخوان
در مغز استخوان بیماران مبتلا به CML معمولاً دیده میشود:
- افزایش شدید سلولاریتی مغز استخوان
- افزایش رده میلوئیدی
- افزایش نسبت میلوئید به اریتروئید (M:E Ratio)
- حفظ نسبی مراحل بلوغ سلولی
برخلاف AML، در فاز مزمن CML معمولاً تجمع شدید بلاستها دیده نمیشود.\
تشخیص مولکولی CML
مهمترین بخش تشخیص CML، اثبات وجود BCR::ABL1 است.
روشهای مورد استفاده:
- کاریوتایپ (Karyotyping)
برای مشاهده کروموزوم فیلادلفیا استفاده میشود.
مزیت:
مشاهده تغییرات کروموزومی کلی
محدودیت:
حساسیت کمتر نسبت به روشهای مولکولی
- FISH
با استفاده از پروبهای اختصاصی، وجود BCR::ABL1 را بررسی میکند.
مزیت:
حساسیت بیشتر
کاربرد در نمونههایی که تقسیم سلولی مناسب ندارند
- RT-PCR و Quantitative PCR
مهمترین روش برای:
- تأیید تشخیص
- اندازهگیری مقدار BCR::ABL1
- پایش پاسخ به درمان
است.
در پیگیری بیماران، کاهش سطح BCR::ABL1 نشاندهنده پاسخ مناسب به درمان است.
نقش آزمایشگاه در CML
نقش آزمایشگاه در CML شامل سه مرحله اصلی است:
تشخیص اولیه:
- CBC
- اسمیر خون محیطی
- بررسی BCR::ABL1
طبقهبندی:
- بررسی تغییرات کروموزومی
- ارزیابی جهشهای همراه
پیگیری درمان:
- Quantitative PCR برای BCR::ABL1
- بررسی Minimal Residual Disease
امروزه به لطف درمانهای هدفمند علیه تیروزین کیناز، بسیاری از بیماران CML میتوانند با کنترل طولانیمدت بیماری زندگی کنند؛ اما این موفقیت وابسته به تشخیص دقیق و پایش منظم آزمایشگاهی است.
نکات کلیدی CML
- مشخصه اصلی CML وجود BCR::ABL1 است.
- کروموزوم فیلادلفیا حاصل t(9;22) است.
- CBC معمولاً لکوسیتوز با افزایش تمام مراحل بلوغ گرانولوسیتی را نشان میدهد.
- بازوفیلی یک یافته مهم آزمایشگاهی است.
- PCR کمی برای BCR::ABL1 استاندارد مهم پایش بیماری است.
سندرمهای میلودیسپلاستیک
Myelodysplastic Syndromes (MDS)

سندرمهای میلودیسپلاستیک یا MDS گروهی از نئوپلاسمهای کلونال سلولهای بنیادی خونساز هستند که ویژگی اصلی آنها خونسازی غیرموثر (Ineffective Hematopoiesis) و ایجاد اختلال در بلوغ طبیعی سلولهای خونی است.
در این بیماریها، سلولهای بنیادی مغز استخوان توانایی تولید سلولهای خونی طبیعی را بهطور کامل از دست میدهند. اگرچه ممکن است مغز استخوان از نظر تعداد سلولها فعال باشد، اما بسیاری از سلولهای تولیدشده دچار اختلال در بلوغ بوده و قبل از ورود به خون محیطی از بین میروند.
نتیجه این فرآیند، ایجاد سیتوپنیهای محیطی است؛ یعنی کاهش یک یا چند رده سلولی خون:
- کاهش گلبول قرمز (Anemia)
- کاهش نوتروفیلها (Neutropenia)
- کاهش پلاکتها (Thrombocytopenia)
MDS بیشتر در سنین بالاتر دیده میشود، اما میتواند در افراد جوانتر نیز رخ دهد، بهویژه در افرادی که سابقه مواجهه با شیمیدرمانی، پرتودرمانی یا برخی عوامل آسیبرسان به DNA داشتهاند.
مکانیسم ایجاد MDS
MDS یک بیماری کلونال است؛ یعنی از یک سلول بنیادی غیرطبیعی منشأ میگیرد که در آن مجموعهای از تغییرات ژنتیکی ایجاد شده است.
این تغییرات باعث اختلال در:
- تکثیر سلولی
- تمایز سلولی
- تنظیم اپیژنتیک
- پردازش RNA
- پاسخ سلول به آسیب DNA
میشوند.
در مراحل اولیه، سلولهای غیرطبیعی ممکن است هنوز توانایی تولید سلولهای خونی را داشته باشند، اما این تولید ناکارآمد است. با پیشرفت بیماری و تجمع جهشهای بیشتر، احتمال تبدیل به AML ثانویه افزایش مییابد.
به همین دلیل، MDS را در برخی بیماران یک وضعیت پیشلوسمیایی (Pre-leukemic State) در نظر میگیرند؛ هرچند همه بیماران به AML تبدیل نمیشوند.
عوامل خطر ایجاد MDS
عوامل مختلفی با افزایش خطر MDS ارتباط دارند:
- افزایش سن
مهمترین عامل خطر محسوب میشود، زیرا با افزایش سن احتمال تجمع آسیبهای ژنتیکی در سلولهای بنیادی افزایش مییابد.
- MDS ثانویه
برخی بیماران پس از درمان سرطانهای دیگر با:
- داروهای آلکیلهکننده
- مهارکنندههای توپوایزومراز
- پرتودرمانی
ممکن است دچار MDS شوند.
- عوامل محیطی
مواجهه طولانیمدت با برخی مواد شیمیایی مانند بنزن با افزایش خطر همراه است.
تظاهرات بالینی MDS
علائم MDS بیشتر به دلیل کاهش سلولهای خونی ایجاد میشوند.
کمخونی
شایعترین یافته بالینی است.
علائم:
- خستگی
- ضعف
- کاهش توان فعالیت
- تنگی نفس
- رنگپریدگی
- نوتروپنی
میتواند باعث:
- عفونتهای مکرر
- تب
- عفونتهای فرصتطلب
شود.
ترومبوسیتوپنی
ممکن است باعث:
- کبودی آسان
- پتشی
- خونریزی مخاطی
شود.
یافتههای آزمایشگاهی در MDS
- CBC
یکی از اولین سرنخهای MDS، وجود سیتوپنیهای غیرقابل توضیح است.
یافتههای شایع:
کمخونی
اغلب:
ماکروسیتیک یا نورموسیتیک
است.
در بسیاری از بیماران:
MCV افزایش مییابد.
کاهش نوتروفیل
ممکن است وجود داشته باشد.
کاهش پلاکت
در برخی بیماران دیده میشود.
گاهی ممکن است در مراحل اولیه تنها یک رده سلولی درگیر باشد.
اسمیر خون محیطی در MDS
بررسی اسمیر خون محیطی اهمیت زیادی دارد.
یافتههای احتمالی:
- تغییرات گلبول قرمز
- ماکروسیتوز
- آنیزوسیتوز
- پویکلوسیتوز
- تغییرات نوتروفیلها
یکی از مهمترین یافتهها:
دیسپلازی نوتروفیلی
شامل:
- هیپوگرانولاسیون
- کاهش لوبولاسیون هسته
- Pseudo-Pelger-Huët anomaly
است.
تغییرات پلاکتی
ممکن است:
- پلاکتهای بزرگ
- تغییرات گرانولی
مشاهده شود.
البته باید توجه داشت که اسمیر خون محیطی بهتنهایی تشخیص MDS را قطعی نمیکند و باید همراه با بررسی مغز استخوان تفسیر شود.
بررسی مغز استخوان در MDS
مغز استخوان معمولاً:
نرمال یا پرسلول (Hypercellular)
است.
اما ویژگی اصلی:
دیسپلازی
یعنی اختلال در شکل و بلوغ سلولها.
دیسپلازی میتواند در یک یا چند رده سلولی دیده شود:
اریتروئیدی
مانند:
- تغییر شکل هسته
- بلوغ غیرطبیعی
میلوئیدی
مانند:
- اختلال گرانولسازی
- ناهنجاری هسته
مگاکاریوسیتی
مانند:
- میکرو مگاکاریوسیتها
- هستههای غیرطبیعی
بررسی سیتوژنتیک و مولکولی در MDS
تغییرات ژنتیکی نقش مهمی در تشخیص و پیشآگهی دارند.
برخی ناهنجاریهای کروموزومی:
- حذف بازوی بلند کروموزوم ۵ (del(5q))
- مونوزومی ۷
- حذف کروموزوم ۷q
- تریزومی ۸
از تغییرات شناختهشده هستند.
در مطالعات مولکولی نیز جهشهایی در ژنهای زیر دیده میشوند:
- SF3B1
- TET2
- ASXL1
- SRSF2
- DNMT3A
- TP53
این یافتهها در تعیین خطر پیشرفت بیماری و طبقهبندی بیماران اهمیت دارند.
نقش فلوسایتومتری در MDS
فلوسایتومتری در MDS معمولاً به اندازه AML اختصاصی نیست، اما میتواند در موارد مشکوک کمککننده باشد.
یافتههای احتمالی:
- الگوهای غیرطبیعی بیان مارکرها
- اختلال در بلوغ سلولهای میلوئیدی
- تغییر در بیان آنتیژنهای سطحی
این روش بهویژه زمانی اهمیت دارد که مورفولوژی بهتنهایی پاسخ قطعی ارائه ندهد.
نقش آزمایشگاه در تشخیص MDS
تشخیص MDS یک فرآیند ترکیبی است:
- مشاهده سیتوپنی پایدار در CBC
- بررسی دقیق اسمیر خون محیطی
- ارزیابی مغز استخوان از نظر سلولاریته و دیسپلازی
- بررسی سیتوژنتیک
- آزمایشهای مولکولی در موارد لازم
یکی از مهمترین نکات در تشخیص MDS، رد کردن علل غیرنئوپلاستیک دیسپلازی است؛ زیرا برخی شرایط مانند کمبود ویتامین B12، فولات، عفونتها یا برخی داروها میتوانند تغییرات مشابه ایجاد کنند.
نکات کلیدی MDS
- MDS بیماری کلونال سلولهای بنیادی خونساز است.
- ویژگی اصلی آن خونسازی غیرموثر و دیسپلازی سلولی است.
- شایعترین یافته آزمایشگاهی، سیتوپنی است.
- اسمیر خون محیطی و مغز استخوان نقش اساسی دارند.
- برخی بیماران ممکن است به AML تبدیل شوند.
- تشخیص نهایی نیازمند ترکیب مورفولوژی، ژنتیک و یافتههای بالینی است.
نئوپلاسمهای میلوپرولیفراتیو
Myeloproliferative Neoplasms (MPN)
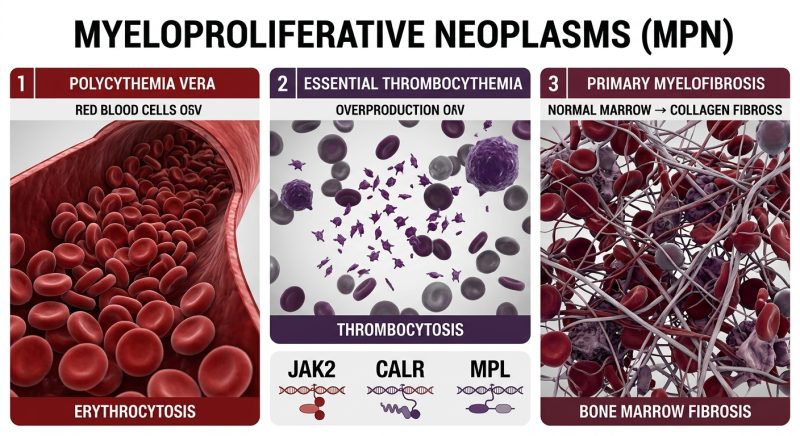
نئوپلاسمهای میلوپرولیفراتیو یا MPN گروهی از اختلالات کلونال سلولهای بنیادی خونساز هستند که مشخصه اصلی آنها تکثیر بیش از حد و کنترلنشده سلولهای بالغ میلوئیدی است.
در این بیماریها، برخلاف بسیاری از اختلالات میلوئیدی دیگر، سلولهای تولیدشده معمولاً توانایی بلوغ دارند؛ اما تعداد آنها بیش از نیاز طبیعی بدن است. به همین دلیل، در آزمایش خون ممکن است افزایش قابل توجه در:
- گلبولهای قرمز
- گلبولهای سفید
- پلاکتها
مشاهده شود.
سه بیماری اصلی در گروه MPN عبارتاند از:
- پلیسیتمی ورا (Polycythemia Vera; PV)
- ترومبوسیتمی اساسی (Essential Thrombocythemia; ET)
- میلوفیبروز اولیه (Primary Myelofibrosis; PMF)
همچنین CML نیز از نظر طبقهبندی در گروه نئوپلاسمهای میلوئیدی قرار میگیرد، اما به دلیل وجود نشانگر اختصاصی BCR::ABL1 معمولاً بهصورت جداگانه بررسی میشود.
مکانیسم ایجاد MPN
اساس ایجاد بسیاری از MPNها، فعال شدن غیرطبیعی مسیرهای پیامرسانی داخل سلولی است؛ بهخصوص مسیر:
JAK-STAT Signaling Pathway
این مسیر نقش مهمی در پاسخ سلولهای خونی به فاکتورهای رشد دارد.
در حالت طبیعی، فعال شدن این مسیر وابسته به حضور سیگنالهای خارجی است. اما در MPNها، جهشهای ژنتیکی باعث میشوند این مسیر حتی بدون تحریک خارجی نیز فعال باقی بماند.
نتیجه:
- افزایش تکثیر سلولهای میلوئیدی
- افزایش بقا و مقاومت سلولها به مرگ برنامهریزیشده
- تولید بیش از حد سلولهای خونی
مهمترین جهشهای مولکولی در MPN
- . جهش JAK2
شایعترین تغییر ژنتیکی در MPNها است.
مهمترین نوع آن:
JAK2 V617F
این جهش باعث فعال شدن دائمی پروتئین JAK2 و تحریک مداوم تولید سلولهای خونی میشود.
فراوانی آن:
در بیشتر بیماران PV دیده میشود.
در بخش قابل توجهی از بیماران ET و PMF نیز وجود دارد.
- جهش CALR
جهش در ژن Calreticulin (CALR) بیشتر در:
- ET
- PMF
دیده میشود.
این جهش معمولاً در بیمارانی بررسی میشود که JAK2 منفی هستند.
- . جهش MPL
ژن MPL گیرنده ترومبوپوئتین را کد میکند.
جهشهای MPL باعث فعال شدن مسیر تولید مگاکاریوسیتها و پلاکتها میشوند و در برخی بیماران ET و PMF دیده میشوند.
- پلیسیتمی ورا
Polycythemia Vera (PV)
PV یک نئوپلاسم کلونال است که مشخصه اصلی آن افزایش تولید گلبول قرمز مستقل از تحریک طبیعی اریتروپوئتین (EPO) است.
اگرچه نام بیماری به افزایش گلبول قرمز اشاره دارد، اما در بسیاری از بیماران افزایش سایر ردهها نیز دیده میشود:
- اریتروسیتوز
- لکوسیتوز
- ترومبوسیتوز
یافتههای آزمایشگاهی PV
CBC
یافتههای مهم:
- افزایش Hb و Hct
- افزایش تعداد RBC
- گاهی افزایش WBC
- گاهی افزایش پلاکت
- افزایش هماتوکریت یکی از مهمترین سرنخهای آزمایشگاهی است.
- آزمایشهای تکمیلی
سطح اریتروپوئتین
در PV معمولاً:
EPO پایین است.
زیرا تولید گلبول قرمز مستقل از تحریک کلیوی انجام میشود.
بررسی JAK2
بیشتر بیماران دارای:
JAK2 V617F
هستند.
عوارض PV
افزایش ویسکوزیته خون میتواند خطر:
- ترومبوز
- سکته مغزی
- آمبولی
- مشکلات عروقی
را افزایش دهد.
- ترومبوسیتمی اساسی
Essential Thrombocythemia (ET)
ET یک نئوپلاسم کلونال است که ویژگی اصلی آن افزایش پایدار تولید پلاکت توسط مگاکاریوسیتهای مغز استخوان است.
یافتههای آزمایشگاهی ET
CBC
یافته اصلی:
افزایش پلاکت (Thrombocytosis)
ممکن است:
- پلاکتها بسیار افزایش یابند.
- عملکرد پلاکتها نیز دچار اختلال شود.
اسمیر خون محیطی
ممکن است دیده شود:
- پلاکتهای بزرگ
- تغییر اندازه پلاکتها
- تجمعات پلاکتی
مغز استخوان
یافته اصلی:
- افزایش مگاکاریوسیتها
- مگاکاریوسیتهای بزرگ با هستههای لوبوله
بررسی مولکولی
جهشهای شایع:
- JAK2
- CALR
- MPL
هستند.
- میلوفیبروز اولیه
Primary Myelofibrosis (PMF)
PMF یک نئوپلاسم کلونال است که با تکثیر غیرطبیعی مگاکاریوسیتها و ایجاد فیبروز در مغز استخوان مشخص میشود.
در این بیماری، سلولهای غیرطبیعی با ترشح فاکتورهای فیبروژنیک باعث افزایش تولید بافت فیبری در مغز استخوان میشوند.
یافتههای آزمایشگاهی PMF
CBC
ممکن است شامل:
- کمخونی
- افزایش یا کاهش WBC
- کاهش یا افزایش پلاکت
باشد.
در مراحل پیشرفته:
پانسیتوپنی
ممکن است دیده شود.
اسمیر خون محیطی
یکی از یافتههای کلاسیک:
داکروسیتها (Dacrocytes)
یا گلبولهای قرمز اشکی شکل هستند.
همچنین ممکن است:
- سلولهای نابالغ میلوئیدی
- اریتروبلاستها
در خون محیطی دیده شوند.
این حالت:
Leukoerythroblastosis
نام دارد.
بررسی مغز استخوان
در PMF ممکن است:
- افزایش مگاکاریوسیتهای غیرطبیعی
- فیبروز رتیکولین یا کلاژن
مشاهده شود.
گاهی آسپیراسیون مغز استخوان به علت فیبروز شدید با مشکل مواجه میشود (Dry Tap).
نقش آزمایشگاه در MPN
تشخیص MPN بر پایه ترکیبی از موارد زیر است:
- CBC
برای شناسایی:
- اریتروسیتوز
- لکوسیتوز
- ترومبوسیتوز
- اسمیر خون محیطی
برای بررسی:
- مورفولوژی سلولها
- سلولهای نابالغ
- داکروسیتها
- بررسی مغز استخوان
برای ارزیابی:
- سلولاریته
- مگاکاریوسیتها
- فیبروز
- آزمایشهای مولکولی
شامل:
- JAK2
- CALR
- MPL
که نقش مهمی در تأیید تشخیص دارند.
نکات کلیدی MPN
- MPNها بیماریهای کلونال سلول بنیادی خونساز هستند.
- مشخصه اصلی آنها افزایش تولید سلولهای خونی بالغ است.
- JAK2، CALR و MPL مهمترین مارکرهای مولکولی این گروه هستند.
- CBC اولین ابزار شناسایی بسیاری از بیماران است.
- اسمیر خون محیطی و بررسی مغز استخوان نقش اساسی در افتراق بیماریها دارند.
رویکرد جامع آزمایشگاهی در تشخیص بدخیمیهای میلوئیدی
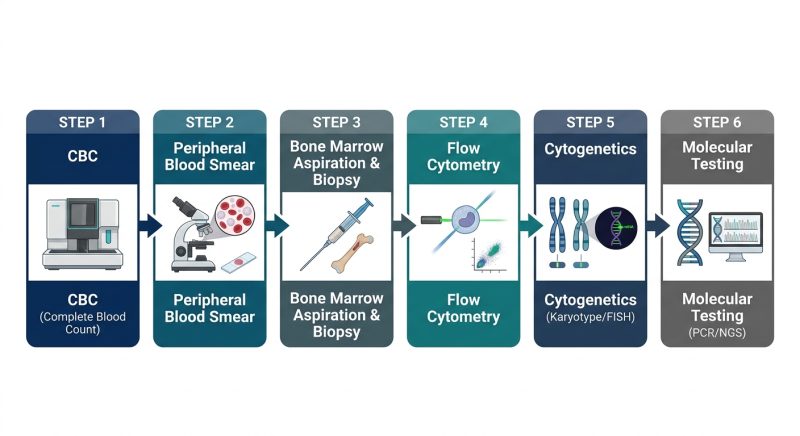
تشخیص بدخیمیهای میلوئیدی یک فرآیند چندمرحلهای و تلفیقی است که بر اساس ارتباط میان یافتههای هماتولوژیک، مورفولوژی سلولی، ایمونوفنوتیپ، مطالعات سیتوژنتیک و بررسیهای مولکولی انجام میشود.
هیچ آزمایش واحدی بهتنهایی قادر به تشخیص تمام بدخیمیهای میلوئیدی نیست. برای مثال، افزایش تعداد گلبولهای سفید در CBC میتواند در شرایط مختلف عفونی، التهابی، واکنشی یا بدخیم دیده شود. بنابراین تفسیر صحیح نتایج و کنار هم قرار دادن اطلاعات آزمایشگاهی اهمیت اساسی دارد.
رویکرد آزمایشگاهی معمولاً از CBC و اسمیر خون محیطی آغاز شده و در صورت وجود یافتههای مشکوک، با بررسی مغز استخوان و آزمایشهای پیشرفتهتر ادامه پیدا میکند.
- شمارش کامل سلولهای خونی (CBC)؛ اولین سرنخ تشخیصی
CBC یکی از مهمترین و در دسترسترین ابزارهای غربالگری برای شناسایی اختلالات خونی است.
در بدخیمیهای میلوئیدی ممکن است الگوهای متفاوتی مشاهده شود:
افزایش گلبول سفید (Leukocytosis)
در بیماریهایی مانند:
CML
برخی موارد AML
برخی MPNها
دیده میشود.
اما نکته مهم این است که مقدار WBC بهتنهایی تشخیصدهنده نیست؛ بلکه نوع سلولهای افزایشیافته اهمیت بیشتری دارد.
کاهش گلبول سفید (Leukopenia)
ممکن است در:
AML
MDS پیشرفته
مشاهده شود.
وجود لکوسیتوپنی همراه با سلولهای غیرطبیعی در اسمیر میتواند یک یافته هشداردهنده باشد.
کمخونی (Anemia)
کمخونی در بسیاری از بدخیمیهای میلوئیدی دیده میشود و میتواند ناشی از:
- کاهش تولید گلبول قرمز در مغز استخوان
- جایگزینی مغز استخوان توسط سلولهای بدخیم
- خونریزی
- التهاب مزمن
باشد.
تغییرات پلاکتی
ممکن است شامل:
- ترومبوسیتوپنی در AML و MDS
- ترومبوسیتوز در ET و برخی MPNها
باشد.
- اسمیر خون محیطی؛ اهمیت مورفولوژی سلولی
با وجود پیشرفت دستگاههای شمارش سلولی، بررسی میکروسکوپی اسمیر خون محیطی همچنان یکی از مهمترین مراحل تشخیص هماتولوژی است.
کارشناس آزمایشگاه در بررسی اسمیر باید به موارد زیر توجه کند:
بررسی بلاستها
وجود بلاست در خون محیطی یک یافته مهم است.
ویژگیهای بلاستها:
- هسته بزرگ
- کروماتین ظریف
- هستک واضح
- سیتوپلاسم کم
افزایش بلاستها میتواند به نفع بیماریهایی مانند AML یا فاز بلاستی CML باشد.
بررسی مراحل بلوغ سلولهای میلوئیدی
در CML معمولاً طیف کاملی از مراحل بلوغ گرانولوسیتی دیده میشود:
- میلوبلاست
- پرومیلوسیت
- میلوسیت
- متامیلوسیت
- نوتروفیل بالغ
این الگو با لکوسیتوزهای واکنشی تفاوت دارد.
بررسی دیسپلازی سلولی
در MDS توجه به تغییرات مورفولوژیک اهمیت زیادی دارد:
نوتروفیلها:
- هیپوگرانولاسیون
- کاهش لوبولاسیون هسته
- Pseudo-Pelger-Huët anomaly
گلبولهای قرمز:
- ماکروسیتوز
- تغییر شکل سلولها
پلاکتها:
- اندازه غیرطبیعی
- تغییرات گرانولی
- . بررسی مغز استخوان؛ مرکز تشخیص بدخیمیهای میلوئیدی
مغز استخوان اطلاعاتی فراهم میکند که از خون محیطی قابل دستیابی نیست.
دو روش اصلی:
آسپیراسیون مغز استخوان
برای بررسی:
- مورفولوژی سلولها
- درصد بلاستها
- نسبت ردههای سلولی
- انجام فلوسایتومتری و مطالعات مولکولی
کاربرد دارد.
بیوپسی مغز استخوان
برای ارزیابی:
- سلولاریته مغز استخوان
- معماری بافتی
- فیبروز
- الگوی درگیری سلولهای غیرطبیعی
اهمیت دارد.
برای مثال:
- افزایش شدید بلاستها در AML
- افزایش مگاکاریوسیتهای غیرطبیعی در MPN
- فیبروز مغز استخوان در PMF
از طریق بیوپسی بهتر ارزیابی میشود.
- فلوسایتومتری؛ تعیین هویت سلولهای غیرطبیعی
فلوسایتومتری یکی از ارکان اصلی تشخیص بدخیمیهای خونی است.
این روش با بررسی بیان آنتیژنهای سطحی و داخل سلولی، به تعیین منشأ سلولهای غیرطبیعی کمک میکند.
در AML، مارکرهای مهم عبارتاند از:
- MPO
- CD13
- CD33
- CD117
- CD34
- HLA-DR
در کنار اینها، بررسی الگوی بیان مارکرها برای افتراق AML از لوسمیهای لنفوئیدی اهمیت دارد.
کاربرد فلوسایتومتری در MRD
یکی از مهمترین کاربردهای فلوسایتومتری، بررسی:
Minimal Residual Disease (MRD)
است.
حتی پس از درمان موفق، ممکن است تعداد بسیار کمی سلول بدخیم باقی بماند که با روشهای معمول قابل مشاهده نیستند.
تشخیص این سلولها به:
- پیشبینی عود بیماری
- ارزیابی پاسخ درمان
- تصمیمگیری درمانی
کمک میکند.
- سیتوژنتیک؛ بررسی تغییرات کروموزومی
تغییرات کروموزومی در بسیاری از بدخیمیهای میلوئیدی نقش تشخیصی و پیشآگهی دارند.
روشهای اصلی:
کاریوتایپ (Karyotype)
مزایا:
بررسی تعداد و ساختار کلی کروموزومها
محدودیت:
- نیازمند سلولهای در حال تقسیم
- حساسیت کمتر
FISH
با استفاده از پروبهای اختصاصی، تغییرات ژنتیکی مشخص را شناسایی میکند.
مثال:
- BCR::ABL1 در CML
- PML::RARA در APL
6. آزمایشهای مولکولی؛ تشخیص دقیق در عصر ژنتیک
امروزه بسیاری از بدخیمیهای میلوئیدی بر اساس تغییرات مولکولی طبقهبندی میشوند.
روشها:
- PCR
- RT-PCR
- Quantitative PCR
- NGS
نمونههای مهم:
CML
بررسی:
BCR::ABL1
برای:
- تشخیص
- پایش پاسخ درمانی
AML
بررسی:
- NPM1
- FLT3
- CEBPA
- TP53
برای:
- طبقهبندی
- پیشآگهی
- انتخاب درمان
MPN
بررسی:
- JAK2
- CALR
- MPL
برای تأیید تشخیص.
7. اهمیت افتراق بدخیمی از شرایط واکنشی
یکی از چالشهای مهم آزمایشگاه، افتراق تغییرات بدخیم از واکنشهای غیرسرطانی است.
برای مثال:
لکوسیتوز واکنشی
ممکن است در:
- عفونت شدید
- التهاب
- استرس فیزیولوژیک
دیده شود.
اما در بدخیمیها معمولاً:
- الگوی سلولی غیرطبیعیتر است.
- تغییرات کلونال وجود دارد.
- یافتههای مولکولی ممکن است مثبت باشند.
بنابراین تفسیر فقط یک پارامتر آزمایشگاهی میتواند گمراهکننده باشد.
جمعبندی نقش آزمایشگاه
آزمایشگاه در تشخیص بدخیمیهای میلوئیدی نقشی فراتر از گزارش CBC دارد. یک فرآیند تشخیصی کامل شامل:
- شناسایی ناهنجاری در CBC
- بررسی دقیق اسمیر خون محیطی
- ارزیابی مغز استخوان
- تعیین ایمونوفنوتیپ با فلوسایتومتری
- بررسی تغییرات کروموزومی
- شناسایی جهشهای مولکولی
است.
امروزه تشخیص بدخیمیهای میلوئیدی بر پایه هماتولوژی کلاسیک در کنار تکنولوژیهای نوین مولکولی انجام میشود و همکاری دقیق میان کارشناس آزمایشگاه و متخصص هماتولوژی، نقش کلیدی در تشخیص صحیح و مدیریت بیماران دارد.
منابع
1-Henry’s Clinical Diagnosis and Management by Laboratory Methods, 24th Edition
2-Williams Hematology, 10th Edition
3-Dacie and Lewis Practical Haematology, 13th Edition
4-WHO Classification of Haematolymphoid Tumours, 5th Edition
